Zum Inhalt springen
Entourage

Wie managen Pharma- und MedTech-Hersteller Abweichungen so, dass sie GMP-konform dokumentiert und ihr Backlog inspektionssicher abgebaut wird?

Wir bauen Deviation-Management-Systeme nach den EU-GMP-Leitlinien (EudraLex Volume 4) und ICH Q10 auf: SOP, Risiko-Triage, Root-Cause-Analyse, OOS-Handling und Trending. Der Engpass ist selten das Erfassen, sondern das fristgerechte Schließen mit belastbarer Ursachenanalyse: Die Reihenfolge aus Triage, Investigation und CAPA entscheidet über die Audit-Sicherheit.

Überblick

Welche Anforderungen stellt GMP an das Abweichungsmanagement?

Systemdesign, OOS-Untersuchung und Backlog-Abbau · EU-GMP (EudraLex Volume 4), ICH Q10, ICH Q9(R1)

Zuletzt aktualisiert: 18. September 2026

Eine Deviation ist jede Abweichung von einer genehmigten Anweisung, Spezifikation oder Vorgabe. Der EU-GMP-Leitfaden (EudraLex Volume 4) verlangt, dass solche Abweichungen erfasst, bewertet, untersucht und dokumentiert werden.

  • EU-GMP Kapitel 1 verlangt, dass Abweichungen vollständig dokumentiert und auf ihre Ursache hin untersucht werden und dass daraus Korrektur- und Vorbeugemaßnahmen folgen. ICH Q10 kann das pharmazeutische Qualitätssystem ergänzen, Kapitel 1 nennt es dafür ausdrücklich optional. Ohne risikobasierte Triage werden alle Fälle gleich behandelt, und kritische Abweichungen verlieren Priorität.
  • Die Tiefe der Untersuchung muss zur Kritikalität passen. ICH Q9(R1) verlangt einen risikobasierten Ansatz; eine pauschale Root-Cause-Analyse für jeden Fall überlastet das System, eine zu flache Analyse für kritische Fälle erzeugt Findings.
  • Für Out-of-Specification- und Out-of-Trend-Ergebnisse verlangt EU-GMP Kapitel 6 ein eigenes Untersuchungsverfahren, bevor ein Ergebnis bestätigt oder verworfen wird. Die übliche Aufteilung in eine Labor- und eine Produktionsphase steht dort nicht: sie ist Praxis, nicht Vorgabe des EU-GMP-Leitfadens.
  • Für Medizinprodukte und IVD fordert ISO 13485:2016 die Lenkung nichtkonformer Produkte und Korrekturmaßnahmen; das Abweichungsmanagement ist hier mit dem CAPA-System und der Vigilanz nach EU 2017/745 (MDR) beziehungsweise EU 2017/746 (IVDR) verzahnt.
  • Offene Abweichungen müssen fristgerecht geschlossen werden. Ein wachsender Backlog überfälliger Deviations zeigt, dass die nach EU-GMP Kapitel 1 geforderte Untersuchung mit Ursachenanalyse und Maßnahmen nicht stattfindet, und ist ein Indikator für ein überlastetes Qualitätssystem.

Branchen

Was das in Ihrer Branche heißt

Branche wählen

Pharma

Was gilt
EU-GMP Kapitel 1 verlangt, Abweichungen zu untersuchen und die Ursache zu ermitteln. OOS und OOT: Kapitel 6.
Wer prüft
Die GMP-Inspektion der zuständigen Behörde (§ 64 AMG). Sie prüft Fristen, Ursachenanalyse und Wirksamkeit der Maßnahmen.
Wann es auffällt
Beim Backlog. Rücknahme, Widerruf oder Ruhen der Herstellungserlaubnis regelt § 18 AMG; zuständig ist das Land (§ 13 Abs. 4 AMG).

Biotech

Was gilt
Wie in Pharma, dazu GMP Annex 2 für biologische Wirkstoffe und Arzneimittel, EudraLex Part IV für ATMPs.
Wer prüft
Dieselbe Inspektion wie in Pharma. Etwa bei gentechnisch hergestellten Arzneimitteln und ATMP soll die Behörde die Bundesoberbehörde als Sachverständige beteiligen (§ 64 Abs. 2 AMG).
Wann es auffällt
Wie in Pharma: beim Backlog überfälliger Abweichungen und bei einer kritischen Beanstandung.

MedTech

Was gilt
Pflicht ist das QM-System nach MDR Art. 10 Abs. 9. EN ISO 13485:2016 ist dafür harmonisiert.
Wer prüft
Bei Klasse IIa bis III die Benannte Stelle; bei Klasse I ist sie nicht oder begrenzt beteiligt, dort kontrolliert die zuständige Behörde (MDR Art. 93).
Wann es auffällt
Im Überwachungs- und im Rezertifizierungsaudit der Benannten Stelle: Überfällige oder unzureichend dokumentierte CAPAs werden dort zum Auditbefund.

IVD

Was gilt
Wie bei Medizinprodukten, nur unter der IVDR: Art. 10 Abs. 8 verlangt das QM-System.
Wer prüft
Die Benannte Stelle, und für IVD ist das der Regelfall: rund 85 Prozent aller IVD brauchen unter der IVDR eine solche (Europäische Kommission).
Wann es auffällt
Schon im Übergang: Für Legacy-Produkte gelten Post-Market Surveillance, Vigilanz und Marktüberwachung der IVDR anstelle der Richtlinie 98/79/EG (Art. 110 Abs. 3d). Ein PSUR ist freiwillig.

Leistungen

Wie wir Sie unterstützen

Deviation-System-Design & SOP

Wir gestalten den Abweichungsprozess und schreiben die SOP nach EU-GMP Kapitel 1 und ICH Q10: Klassifizierung nach Kritikalität, Risiko-Triage, Fristen, Eskalationswege und Verantwortlichkeiten. Deliverable ist eine genehmigungsfähige SOP samt Klassifizierungsmatrix und Formularsatz.

OOS-Untersuchungsprozess

Wir definieren das von EU-GMP Kapitel 6 verlangte Untersuchungsverfahren für OOS- und OOT-Ergebnisse, in der Praxis mit getrennter Labor- und Produktionsphase. Sie erhalten eine OOS-SOP mit Entscheidungsbaum, die festlegt, wann ein Ergebnis verworfen, bestätigt oder erweitert untersucht wird.

Training & Prozessverankerung

Wir schulen die beteiligten Funktionen in Root-Cause-Analyse, Bewertung und Dokumentation und verankern den Prozess im Tagesgeschäft. Am Ende steht ein durchgeführtes Training mit Schulungsnachweisen und eine RCA-Methodenhilfe für die laufende Anwendung.

Worauf es ankommt

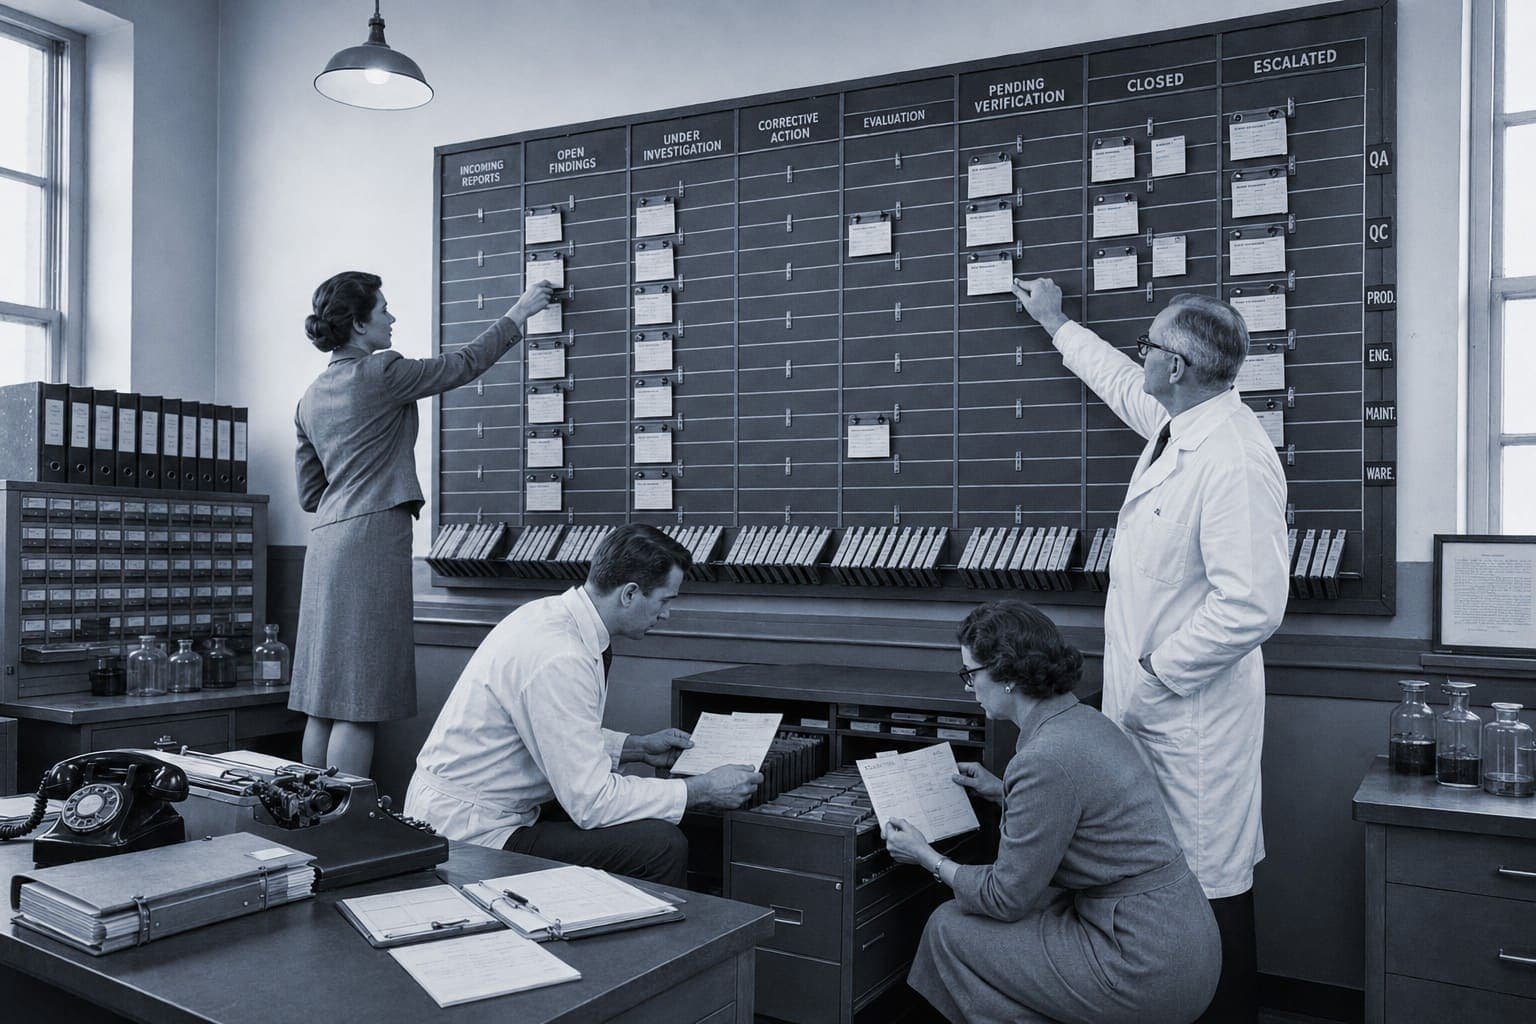
Ein belastbares Abweichungsmanagement entscheidet sich in den ersten Stunden nach der Meldung. Am Anfang entscheidet die Triage, ob eine Abweichung kritisch, schwerwiegend oder geringfügig ist, und damit, wie tief untersucht und wie schnell geschlossen werden muss.

Wird die Triage übersprungen, läuft jeder Fall durch denselben Prozess; geringfügige Abweichungen binden dieselbe Investigation-Kapazität wie kritische, und die Fristen für die kritischen Fälle reißen zuerst.

Erst nach der Triage greift die Root-Cause-Analyse, deren Tiefe nach ICH Q9(R1) zur Kritikalität passen muss, und erst aus einer belastbaren Ursache lässt sich eine CAPA ableiten. Wird die Abweichung geschlossen, bevor die Ursache feststeht, fehlt der CAPA die Grundlage, und der Fall tritt erneut auf.

Schwierig ist nicht das Erfassen, schwierig ist das Schließen. Hier entsteht der Backlog überfälliger Deviations, der in Inspektionen nach EU-GMP Kapitel 1 zum Finding wird und zugleich ein Symptom ist: ein Qualitätssystem, das mehr Abweichungen erzeugt, als es verarbeiten kann.

Ein wachsender Backlog wird selbst zum Systemsymptom. Deshalb arbeiten wir an zwei Stellen: Wir bauen den bestehenden Rückstand risikobasiert ab und richten den laufenden Prozess so aus, dass kein neuer entsteht.

Das aggregierte Trending schließt den Kreis: Es macht wiederkehrende Ursachen sichtbar, die in der Einzelbetrachtung verborgen bleiben, und übersetzt das Abweichungsmanagement von der reaktiven Pflichtdokumentation in die nach EU-GMP Kapitel 1 vorgesehene fortlaufende Verbesserung.

MerkmalDeviationCAPA
Gegenstandeinzelnes Ereignis: Abweichung samt Untersuchung und Ursachenanalysedaraus abgeleitete Korrektur- und Vorbeugemaßnahmen
Zweckliefert die Ursachebeseitigt die Ursache, verhindert erneutes Auftreten

Unser Vorgehen

Unser Vorgehen

01

Triage & Erstbewertung

Abweichung erfasst, nach Kritikalität klassifiziert und Sofortmaßnahmen zur Eindämmung festgelegt; risikobasierte Priorisierung nach ICH Q9(R1) steht.

02

Investigation & RCA

Strukturierte Root-Cause-Analyse mit dokumentierter Ursache, deren Tiefe zur Kritikalität passt; bei Bedarf OOS-/OOT-Untersuchung abgeschlossen.

03

CAPA-Ableitung

Korrektur- und Vorbeugemaßnahmen aus der Ursache abgeleitet und an das CAPA-System übergeben, mit Wirksamkeitsprüfung geplant.

04

Closure & Trending

Abweichung fristgerecht geschlossen und in das Trending überführt; wiederkehrende Muster werden sichtbar und fließen ins Qualitätssystem zurück.

Typische Stolperfallen

Woran Projekte häufig scheitern

Die Ursachenanalyse bleibt an der Oberfläche.

Als Root Cause wird menschliches Versagen notiert, ohne die systemische Ursache zu suchen. Die gleiche Abweichung tritt wieder auf, die CAPA greift nicht, und im Audit fällt das Muster wiederkehrender Fälle auf.

Es fehlt die risikobasierte Triage.

Jede Abweichung durchläuft denselben aufwändigen Prozess, kritische und triviale Fälle werden gleich behandelt. Das System überlastet, Fristen reißen, und der Backlog überfälliger Deviations wächst zum Finding nach EU-GMP Kapitel 1.

Beim OOS-Ergebnis wird die Laboruntersuchung übersprungen.

Ein auffälliges Ergebnis wird ohne saubere Laboruntersuchung als Produktionsfehler eingeordnet oder umgekehrt. Ohne diese Trennung ist die spätere Bewertung angreifbar und das verworfene Ergebnis nicht belastbar begründet.

Deviation und CAPA werden vermischt.

Die Abweichung wird geschlossen, bevor die Korrektur- und Vorbeugemaßnahmen definiert und ihre Wirksamkeit geplant sind. Die Trennung zwischen der einzelnen Abweichung und der daraus abgeleiteten CAPA verschwimmt, und die Nachverfolgbarkeit geht verloren.

Das Trending findet nicht statt.

Einzelne Abweichungen werden geschlossen, aber nie aggregiert ausgewertet. Wiederkehrende Ursachen bleiben unsichtbar, das Qualitätssystem lernt nicht, und die nach EU-GMP Kapitel 1 vorgesehene fortlaufende Verbesserung läuft ins Leere.

Qualitätsmanagement & Compliance

Betrifft Sie eine dieser Stolperfallen?

Im Erstgespräch ordnen wir Ihre Ausgangslage ein und sagen, was in Ihrem Fall zuerst zu klären ist. Unverbindlich, Antwort in der Regel innerhalb eines Werktags.

FAQ

Häufige Fragen

Eine Deviation ist jede Abweichung von einer genehmigten Anweisung, Spezifikation, Vorgabe oder einem etablierten Standard. Der EU-GMP-Leitfaden (EudraLex Volume 4) und EU-GMP Kapitel 1 verlangen, dass solche Abweichungen erfasst, nach Kritikalität bewertet, untersucht und dokumentiert werden, als Teil des pharmazeutischen Qualitätssystems nach ICH Q10.

Quellen
  • EU-GMP-Leitfaden (EudraLex Volume 4), Kapitel 1 (Pharmazeutisches Qualitätssystem)
  • ICH Q10 (Pharmaceutical Quality System) und ICH Q9(R1) (Quality Risk Management)
  • ISO 13485:2016: Qualitätsmanagementsysteme für Medizinprodukte; EU 2017/745 (MDR); EU 2017/746 (IVDR)
  • EU-GMP-Leitfaden (EudraLex Volume 4), Annex 2 (biologische Wirkstoffe und Arzneimittel) und Part IV (ATMPs), Primärtext
  • EU-GMP-Leitfaden (EudraLex Volume 4), Kapitel 6 (Qualitätskontrolle), Fassung 11/2014, Primärtext
  • IVDR (EU 2017/746), konsolidierte Fassung 02017R0746-20240709: Art. 10 Abs. 8, Kapitel VII Abschnitte 1 bis 3 und Art. 110 Abs. 3d, Primärtext
  • MDCG 2022-8 (Mai 2022): Anwendung der IVDR-Anforderungen auf Legacy-Produkte; Art. 80 als Mindestanforderung, ein PSUR nach Art. 81 bleibt freiwillig
  • MDR (EU 2017/745), konsolidierte Fassung: Art. 10 Abs. 9, Art. 52 Abs. 7 und Art. 93 (Kapitel VII, Marktüberwachung), Primärtext
  • Durchführungsbeschlüsse (EU) 2021/1182 und (EU) 2021/1195, konsolidierte Fassungen: EN ISO 13485:2016 mit AC:2018 und A11:2021 als harmonisierte Norm
  • Europäische Kommission, Factsheet for Manufacturers of in vitro diagnostic medical devices: rund 85 Prozent aller IVD brauchen unter der IVDR eine Benannte Stelle
  • Arzneimittelgesetz (AMG), Primärtext: § 13 Abs. 4, § 18 und § 64

Bildhinweis: Die Bilder auf dieser Seite wurden mit künstlicher Intelligenz erzeugt. Sie zeigen keine realen Personen, Orte oder Ereignisse.

Life Science Journal

Regulatorische Updates, direkt ins Postfach.

Neue Anforderungen, Behördenentscheidungen und Praxishinweise. Einmal monatlich, jederzeit abbestellbar.

Berücksichtigte Verordnungen & Normen

  • EU-GMP-Leitfaden (EudraLex Volume 4)
  • EU-GMP Kapitel 1 (Pharmazeutisches Qualitätssystem)
  • ICH Q10 (Pharmaceutical Quality System)
  • ICH Q9(R1) (Quality Risk Management)
  • ISO 13485:2016 (QM-System für Medizinprodukte)
  • EU 2017/745 (MDR)
  • EU 2017/746 (IVDR)
  • 21 CFR Part 211 (cGMP for Finished Pharmaceuticals)
  • EU-GMP-Leitfaden (EudraLex Volume 4), Annex 2 (Herstellung biologischer Wirkstoffe und Arzneimittel)
  • EudraLex Volume 4, Part IV (GMP für ATMPs)
  • IVDR Art. 10 Abs. 8 (Qualitätsmanagementsystem)
  • IVDR Art. 82 ff. (Vigilanz)
  • IVDR Art. 110 Abs. 3d (Übergangsbestimmungen für Legacy-Produkte, Fassung der Verordnung (EU) 2024/1860)
  • Richtlinie 98/79/EG (IVDD, abgelöst durch die IVDR; gilt für Legacy-Produkte im Übergang fort)
  • EU-GMP Kapitel 6 (Qualitätskontrolle, Untersuchung von OOS- und OOT-Ergebnissen)
  • EU 2017/745 (MDR), Art. 10 Abs. 9 (Qualitätsmanagementsystem), Art. 52 Abs. 7 (Konformitätsbewertung Klasse I) und Art. 93 (Marktüberwachungstätigkeiten)
  • EN ISO 13485:2016 mit AC:2018 und A11:2021 (harmonisierte Norm, Durchführungsbeschlüsse (EU) 2021/1182 und (EU) 2021/1195)
  • Arzneimittelgesetz (AMG): § 13 Abs. 4 (Herstellungserlaubnis), § 18 (Rücknahme, Widerruf, Ruhen), § 64 (Überwachung)

Dazu ein konkretes Vorhaben?

Schildern Sie uns kurz Ihre Ausgangslage. Wir melden uns mit einer ersten Einschätzung, in der Regel innerhalb eines Werktags.

Lieber direkt? +49 89 4161170-0
info@theentourage.de

  • Antwort i.d.R. innerhalb eines Werktags
  • 4 Standorte: DE · CH · IT · US
  • 100% Life Sciences